【衛生福利部《2026 AI影響性研究中心國際研討會》系列文章4】
Austin L. Chiang, MD
Chief Medical Officer, Endoscopy
Medtronic 內視鏡事業首任首席醫療長(演講者)
次世代數位醫療平台專案辦公室整理
醫療人工智慧快速發展,取得法規核准固然是AI醫材走向市場的重要里程碑,但「獲准上市」是否就代表產品已經能為臨床帶來實質效益?從法規審查、臨床證據到真實世界應用,醫療AI真正需要回答的,不只是演算法「準不準」,而是能否在實際醫療環境中安全、有效地協助臨床決策,並進一步形成可被醫療體系採用與支付的價值。
通過法規審查,不代表AI已經證明所有臨床價值
評估醫療AI,不能只尋找一個通用的「準確率門檻」。簡報指出,美國食品藥物管理局(FDA)評估的是醫療器材的功能與預定用途,而非孤立地檢視一個演算法。證據要求還必須考慮臨床宣稱、錯誤可能造成的後果、資訊的重要程度、替代方案、使用者、工作流程、適用族群及使用環境。
因此,敏感度、特異度、AUROC、陽性預測值(PPV)與陰性預測值(NPV)雖然都是重要指標,卻不應被當成所有AI醫材共通的核准門檻。真正有意義的評估,是將技術指標與具體臨床決策連結起來,了解模型一旦發生錯誤,究竟會對醫療決策與病人產生什麼影響。
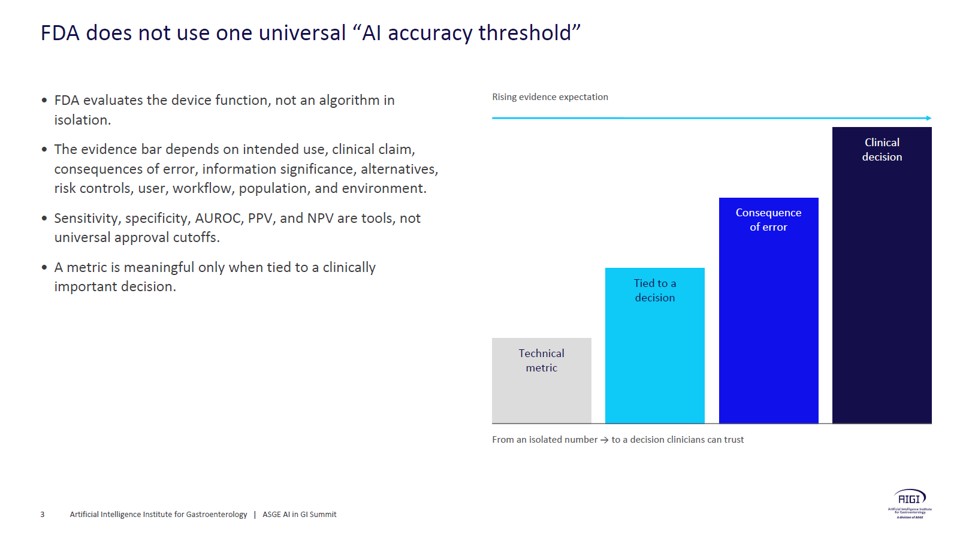
圖一、AI的證據要求並非只看單一準確率,而會從技術指標、臨床決策連結、錯誤後果一路提高至實際臨床決策層次。
不同AI醫材,需要不同強度的法規證據
並非所有醫療AI都適用相同的證據標準。Austin Chiang進一步介紹FDA醫材審查中的510(k)、De Novo與PMA等不同途徑,說明產品風險與預定用途會影響所需要的證據強度。
510(k)著重與合法上市的既有器材進行實質等同性比較;De Novo主要處理新型、中度風險器材的安全性與有效性;PMA面對較高風險的產品與宣稱,則需要更強的科學及臨床證據支持。換言之,法規要求的核心並不是一項產品有沒有使用「AI」,而是它實際執行什麼功能、用於何種情境,以及錯誤可能產生多大的影響。
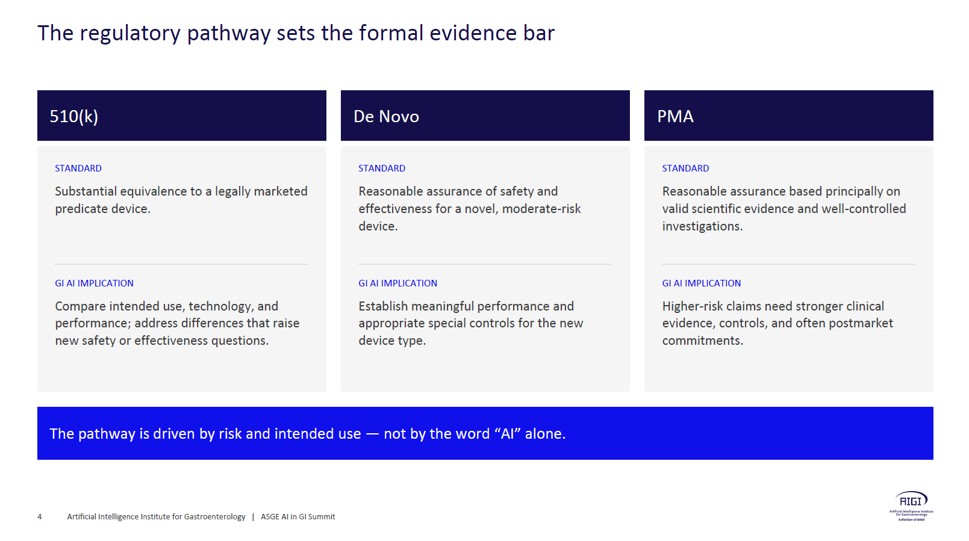
圖二、510(k)、De Novo與PMA具有不同的法規證據要求,審查途徑主要取決於產品風險與預定用途,而非是否使用AI。
安全不等於「完全沒有不良事件」
一項AI醫材取得核准後,真正進入臨床,安全性的定義也不能只是「沒有發生不良事件」。
簡報指出,安全評估的重要概念在於衡量可能效益與可能風險。在醫療AI的實際使用環境中,偽陰性、偽陽性、自動化偏誤(Automation Bias)、警示疲勞(Alert Fatigue)、超出產品適用範圍的使用,以及長期依賴AI造成技能弱化等,都可能形成新的風險。
因此,AI醫材的安全並不完全取決於演算法本身。適當的警語、使用者教育與訓練、工作流程設計,以及保留醫療人員控制與判斷的機制,同樣可以成為降低風險的重要環節。
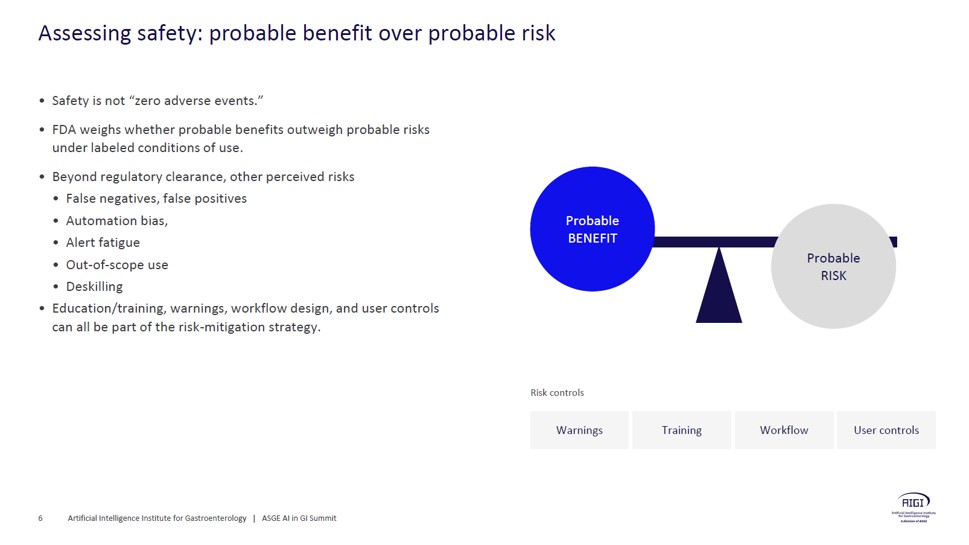
圖三、AI安全性評估著重可能效益與可能風險的平衡,並透過警語、訓練、工作流程及使用者控制降低風險。
從「準確」走向「有用」,臨床成效必須符合產品宣稱
AI進入醫療現場後,效能評估不能只有準確度。不同產品宣稱,需要對應不同臨床證據。例如,用於偵測的AI可觀察病灶及病人層級結果;用於影像特徵判讀,則需要與適當的參考標準進行比較;若AI主打改善工作流程,就必須進一步衡量時間、品質或醫療資源上的實際效益。
腸胃科AI提供了一個具體案例。簡報引用COLO-DETECT務實型試驗,AI輔助偵測(CADe)組的腺瘤偵測率為56.6%,標準大腸鏡組則為48.4%。這項案例說明,AI的價值評估應從單純技術表現進一步連結到具體的臨床結果。
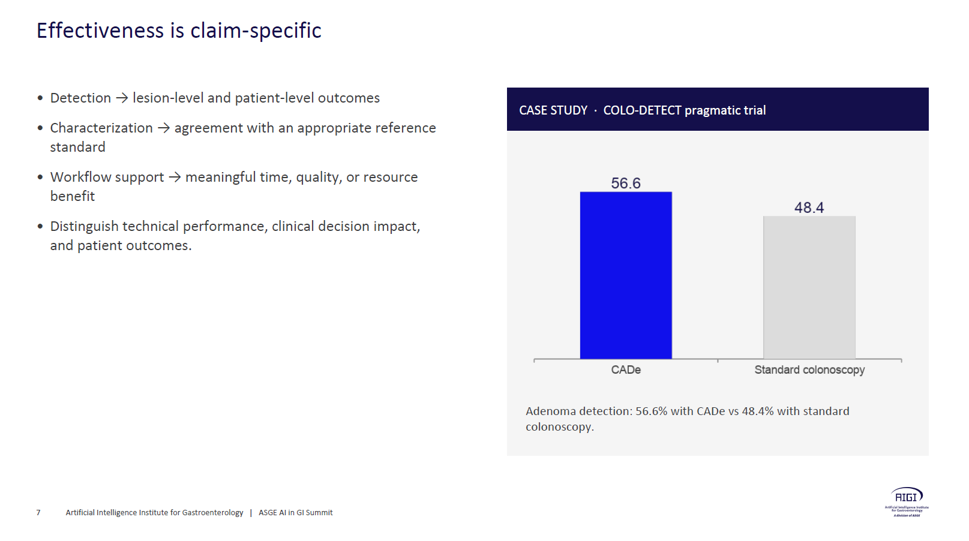
圖四、COLO-DETECT務實型試驗比較AI輔助偵測與標準大腸鏡
但臨床試驗的正向成果,也不能直接推論所有醫療場域都會獲得完全相同的效益。實際效果還會受到人機協作、工作流程、設備與病人組成等因素影響。因此,法規核准後的在地及真實世界驗證,仍是確認AI臨床價值的重要步驟。
AI會持續改變,法規管理也要跟著演進
與相對固定的傳統醫材不同,AI模型可能持續更新。當產品進入臨床後,如何管理演算法改變,也成為醫療AI法規治理的重要課題。
Austin Chiang在演講中特別介紹PCCP(Predetermined Change Control Plan,預先決定的變更控制計畫)。簡報將其整理為三個重要組成,包括「允許修改什麼」、「修改如何被開發、驗證及導入」,以及「修改可能產生哪些效益、風險與因應方式」。
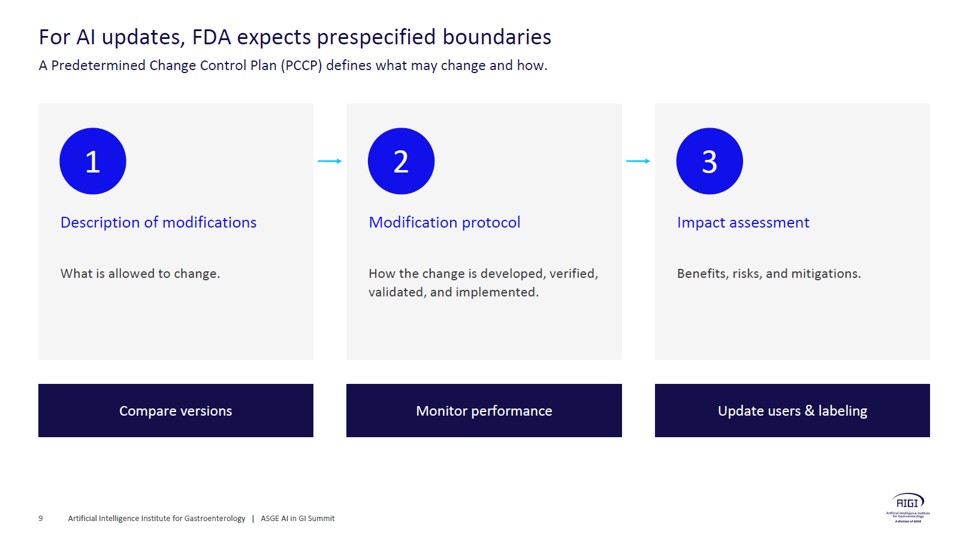
圖五、PCCP透過「修改內容、修改程序、影響評估」三部分,預先界定AI醫材更新的範圍及驗證方式
這也意味著AI醫材的管理不是取得一次核准就結束,而需要形成完整的生命週期。從預定用途、驗證、臨床使用、持續監測,到產品更新,再將新的資訊回饋至下一輪評估,形成持續循環。
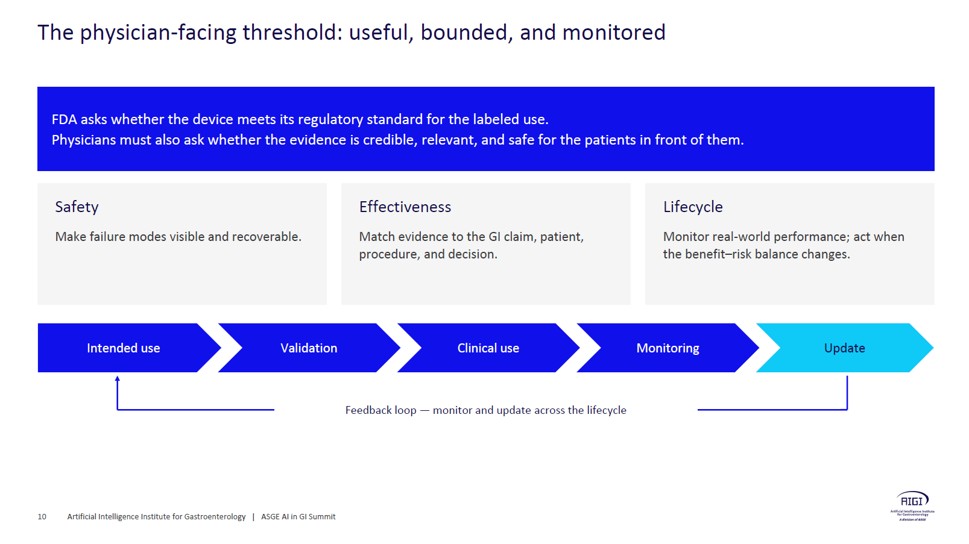
圖六、AI醫材應從預定用途、驗證、臨床使用、監測到更新形成持續回饋循環,而非以取得核准作為終點。
從監管機關的標準,進一步回到醫師的臨床判斷
即使一項AI工具符合法規要求,第一線醫療人員仍有另一套更貼近實務的問題需要回答。
簡報將這些問題歸納為六個層面:能否信任AI輸出?是否了解其使用限制?AI能否真正融入工作流程?人與AI之間的互動是否適切?產品更新後發生哪些變化?部署後又由誰持續監測表現?
其中尤其重要的是,AI究竟是在「支持」醫療專業判斷,還是反過來使使用者被AI輸出牽引。醫療人員除了理解AI可以做到什麼,也必須知道系統在哪些情況下可能失效,以及需要在什麼時候介入或覆寫AI的判斷。
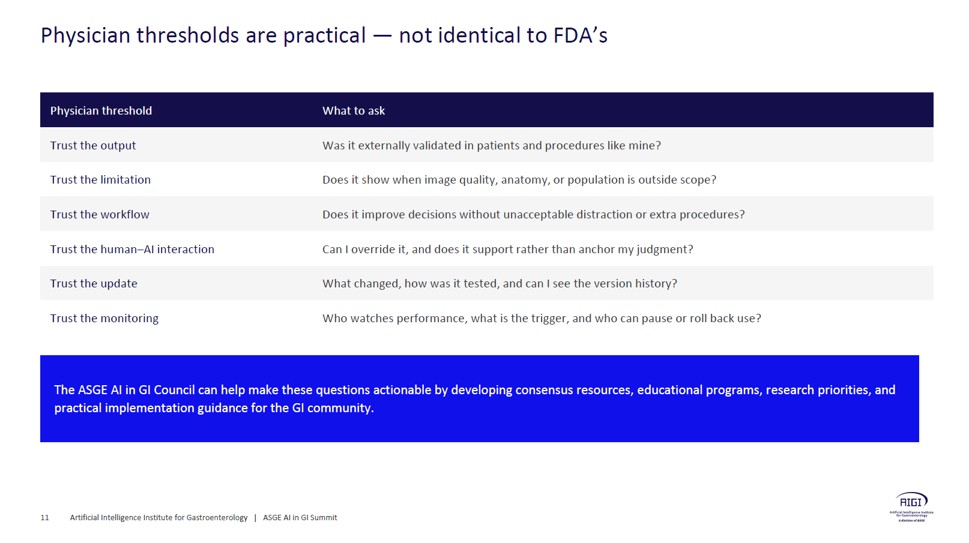
圖七、第一線醫師可從輸出、限制、工作流程、人機互動、更新及持續監測六個面向判斷AI是否值得信任。
有臨床效益之後,還要跨過支付與採用這一關
即使AI進一步證明安全且有效,要真正普及到醫療現場,還有另一個現實問題,就是支付。
Austin Chiang指出,從AI效能走向支付,需要建立三項重要的證據基礎:第一是臨床效用,也就是與現有照護相比,是否真正影響病人或醫療決策;第二是真實世界相關性,確認不同族群、使用者、醫療場域與工作流程中的表現;第三則是經濟影響,包括時間、醫療資源、後續利用與成本的改變。
這些證據才進一步支持Coverage(給付範圍)、Coding(編碼)與Payment(支付)的決策。然而,建立證據並不代表一定會取得相對應的給付或支付,實際結果仍會依不同支付者、適應症與醫療場域而有所差異。
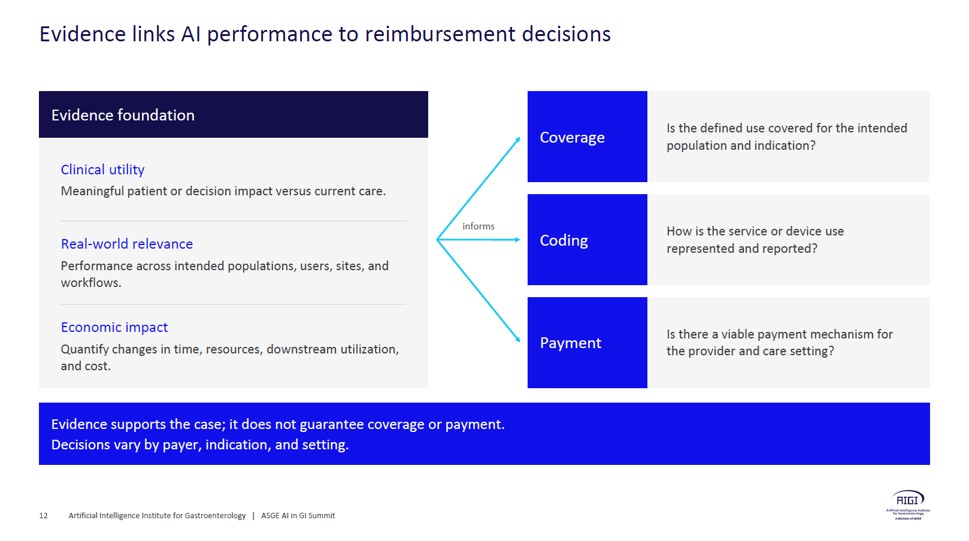
圖八、臨床效用、真實世界相關性與經濟影響共同形成證據基礎,進一步支持給付、編碼及支付決策。
AI醫材從研發走向普及,並不是「開發、核准、上市」的單一路徑。安全性、臨床效果、使用者信任、工作流程與支付制度必須能彼此銜接,創新科技才有機會被醫療體系持續採用。
從台灣出發,思考醫療AI的國際合作機會
演講最後也將視野延伸到台灣。
原文章記錄的交流指出,對於希望進入美國市場的產品,法規程序需要及早規劃,而臨床證據的建立則涉及醫療機構及病人資源。如果產品未來需要取得不同地區病人的資料,也應及早與不同地區的醫學中心建立合作關係。
現場討論亦從台灣在地驗證、TFDA核准及全民健保支付機制出發,探討台灣能否運用相關基礎建設,成為國際醫療AI企業進入亞洲的重要場域。Austin Chiang肯定台灣AI及醫療體系基礎建設的條件,同時指出,企業仍會綜合考量商業機會、市場規模與醫療工具的實際使用情境。
簡報最後則進一步提出跨域合作構想,將臨床端、醫療體系與政策端,以及AI與工程技術端串聯起來,並明確表達與台灣AI、半導體、雲端、連結技術、醫院及製造領域合作的意願。
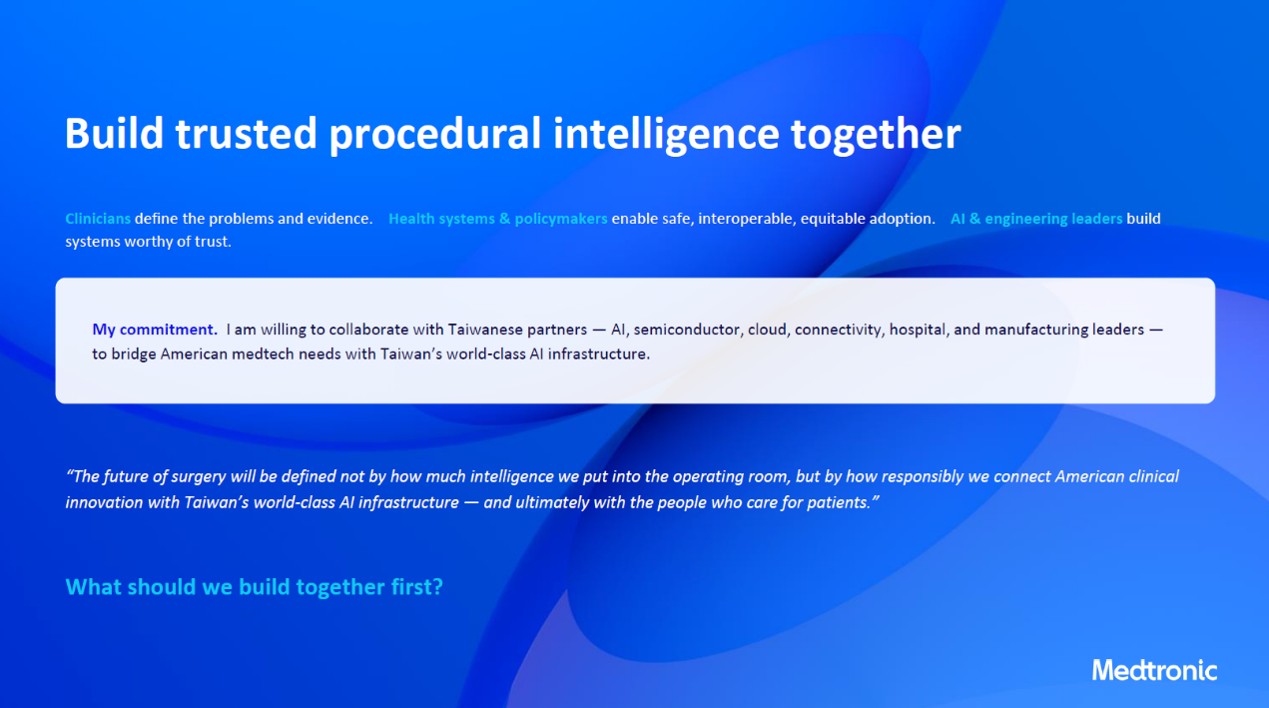
圖九、演講最後提出跨域合作願景,希望串聯臨床、醫療體系、政策以及AI工程能力,探索與台灣產業合作的可能性。
讓醫療AI從「獲准使用」真正走向「值得使用」
醫療AI真正的考驗,不在於取得法規核准後就宣告完成,而是進入醫療現場之後,能否持續、安全且有效地服務醫療人員與病人。
從不同風險所對應的證據要求,到臨床安全與有效性;從真實世界驗證、AI生命週期管理,再延伸至醫療支付與跨國合作,Austin Chiang的分享呈現出一條更完整的醫療AI落地路徑。
法規核准回答的是一項AI醫材能否依其預定用途進入市場,而真正的臨床價值,則需要透過實際使用、持續監測與證據累積來證明。**當技術效能、臨床需求、人機協作、治理及支付機制能夠彼此連結,AI才有機會從一項「獲准使用」的創新技術,進一步成為醫療現場「值得使用」的工具。